
Su ciclo de esterilización está validado. Pero ¿validó el producto correcto, en el peor caso correcto?
Un ciclo aprobado dice que el equipo entrega el proceso, no que el dispositivo más difícil, en la carga más desafiante, alcanza el SAL exigido. Esa confusión es una de las brechas más costosas del sector.
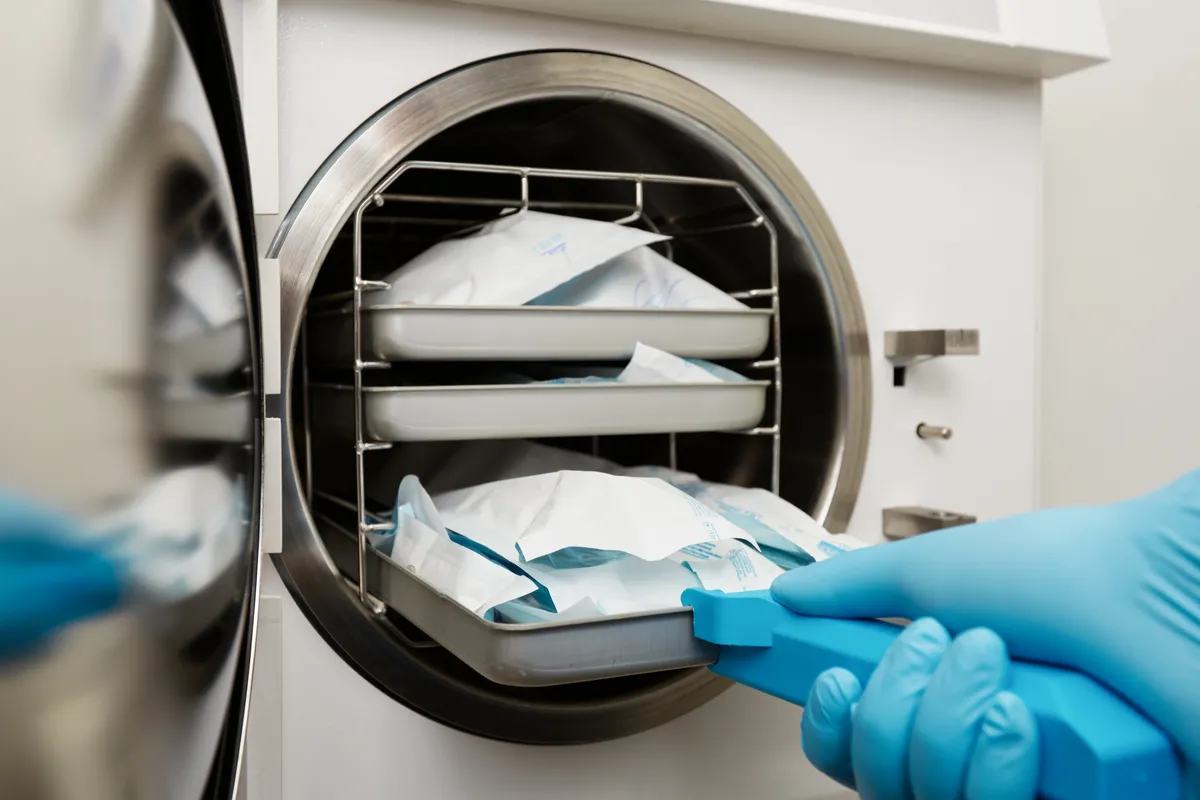
Un ciclo de esterilización aprobado dice que el equipo entrega el proceso. No dice, por sí solo, que el dispositivo más difícil de esterilizar, en la configuración de carga más desafiante, alcanza el nivel de seguridad exigido. Confundir "el ciclo funciona" con "el producto es seguro" es una de las brechas de validación más silenciosas, y más costosas, del sector.
Esterilizar es destruir carga microbiana hasta un nivel probabilístico definido. El objetivo estándar para dispositivos que entran en contacto con tejido estéril es un SAL (Sterility Assurance Level) de 10⁻⁶: probabilidad de como máximo un ítem no estéril en un millón. Usted nunca "ve" esa seguridad en el producto. Usted la demuestra mediante la validación. Y la validación de esterilización es, por definición, un proceso especial de la cláusula 7.5.6 de la ISO 13485.
Comience por el bioburden, no por el ciclo
La validación no empieza en el autoclave ni en la cámara de óxido de etileno. Empieza por saber qué se está intentando eliminar. El bioburden, la carga microbiana del producto antes de la esterilización, es el punto de partida. Sin su control y monitoreo, el parámetro de esterilización es una conjetura con apariencia de dato. Un bioburden fuera de control invalida la premisa del ciclo, por más robusto que parezca.
La norma depende del método, y el método depende del producto
No existe "la norma de esterilización". Existe la norma de su método. El óxido de etileno sigue la ISO 11135. La radiación (gamma, haz de electrones, rayos X) sigue la ISO 11137. El calor húmedo/vapor sigue la ISO 17665. Cada una define cómo establecer y mantener la dosis o el ciclo, cómo calificar y cómo monitorear. Elegir el método es una decisión de diseño con consecuencias regulatorias: la compatibilidad del material, los residuos y la sensibilidad del producto entran en la cuenta.
IQ, OQ, PQ: la columna vertebral
La calificación sigue la lógica clásica. IQ (Calificación de Instalación) confirma que el equipo fue instalado según lo especificado. OQ (Calificación Operacional) demuestra que el proceso entrega los parámetros en los límites, incluso en los peores casos operacionales. PQ (Calificación de Desempeño) prueba, con el producto real y la carga real, que el resultado estéril se alcanza de forma consistente. Omitir o debilitar cualquier etapa crea un eslabón frágil que la auditoría encuentra.
El peor caso no es un detalle: es el corazón de la validación
La validación de esterilización se sostiene o se derrumba en el desafío de peor caso: el dispositivo más difícil de penetrar, la configuración de carga más densa, la posición menos favorable en la cámara. Si el peor caso pasa, el resto pasa. Validar en la condición fácil y producir en la condición difícil es una ilusión de conformidad.
La esterilización no termina donde empieza el embalaje
Un ciclo perfecto en un producto cuya barrera estéril no fue validada en conjunto no entrega nada al paciente. El proceso de esterilización y el sistema de barrera estéril necesitan validarse como un conjunto, entre otras razones porque el propio proceso de esterilización somete el embalaje a estrés (calor, presión, gas, radiación). Por eso la esterilización, la sala limpia y el embalaje pertenecen a la misma estrategia, no a tres proyectos paralelos.
El error estratégico más común
Tratar la validación de esterilización como un evento de instalación: hecha una vez, archivada para siempre. El cambio de proveedor de materia prima, la alteración del bioburden, un nuevo diseño de carga, la modificación del embalaje: cualquiera de ellos puede romper la premisa de la validación original. Sin una estrategia de revalidación disparada por cambio y por riesgo, el certificado en la pared envejece, y el riesgo no.
El SAL es una probabilidad. La auditoría es una prueba. El paciente es la consecuencia. Los tres necesitan apuntar al mismo dato.
¿Su validación de esterilización es un documento de instalación o un sistema vivo que responde a los cambios?
En HSC Global apoyamos a los fabricantes de Dispositivos Médicos en la estrategia de validación de esterilización, del bioburden al SAL, del peor caso a la revalidación, integrada a la barrera estéril y alineada con la ISO 11135/11137/17665, QMSR, MDR y RDC 751.
Conozca el curso Validación de Procesos Especiales para Dispositivos Médicos o hable con nuestro equipo.
Hablemos sobre su estrategia de esterilización.
#DispositivosMedicos #Esterilizacion #ISO11135 #ISO11137 #ISO17665 #ValidacionDeProcesos #BarreraEsteril #AsuntosRegulatorios #GestionDeLaCalidad #MedicalDevices #ANVISA #MDR #HSCGlobal
Más calidad para seguir leyendo
Cada artículo de nuestra ruta conecta lo que cambió en la regulación con lo que eso cambia en su día a día.
 Calidad
El proceso especial no es jerga de auditoría: es la categoría de riesgo peor comprendida de la fábrica
Si el resultado de su proceso no puede verificarse mediante inspección en el producto terminado, usted está frente a un proceso especial, y ahí es donde la falla no aparece en la pieza, aparece en el paciente.
 Calidad
El embalaje no protege el producto. Mantiene la esterilidad, y eso es otra ingeniería
Proteger físicamente un producto y mantener una barrera estéril durante toda la vida útil son objetivos distintos, con validaciones distintas. La esterilidad solo llega al paciente si el embalaje la preserva.
 Calidad
Cuatro exigencias regulatorias, un solo sistema de validación (QMSR, MDR y RDC 751)
ISO 13485, FDA QMSR, MDR 2017/745 y RDC 751/2022: tratar cada marco como un proyecto separado multiplica los costos y debilita la defensa. El camino es un sistema, varias lecturas regulatorias.
Comentarios
Aún no hay comentarios. Sea el primero en comentar.