
El proceso especial no es jerga de auditoría: es la categoría de riesgo peor comprendida de la fábrica
Si el resultado de su proceso no puede verificarse mediante inspección en el producto terminado, usted está frente a un proceso especial, y ahí es donde la falla no aparece en la pieza, aparece en el paciente.
Si el resultado de su proceso no puede verificarse totalmente mediante inspección o ensayo en el producto terminado, usted está frente a un proceso especial. Y aquí está lo incómodo: es justamente en esos procesos donde la falla no aparece en la pieza, aparece en el paciente.
La esterilización, la sala limpia y la barrera estéril tienen algo en común. No se puede "mirar" un producto y afirmar que está estéril. No se abre el envase para confirmar que la barrera se mantuvo: abrir es destruir. La conformidad de estos procesos no se mide en el producto final; se construye, valida y mantiene a lo largo del tiempo. Por eso la ISO 13485:2016, en la cláusula 7.5.6, les da un tratamiento propio.
Lo que la cláusula 7.5.6 realmente exige
La norma es directa: los procesos cuyo resultado no puede verificarse mediante seguimiento o medición posterior deben ser validados. Y validar, en el sentido de la 13485, no es ejecutar el proceso una vez y aprobarlo. Es demostrar, con criterios definidos y documentados, la capacidad de generar un resultado conforme de manera consistente y repetible. La cláusula pide criterios de revisión y aprobación, calificación de equipos y de personal, uso de métodos y procedimientos definidos, requisitos de registro y, cuando corresponda, revalidación.
Por qué la verificación no basta
La verificación responde "¿esta pieza es conforme?". La validación responde "¿este proceso es capaz de producir piezas conformes, siempre?". En el proceso especial, la primera pregunta es imposible de responder sin destruir el producto, o simplemente no tiene una respuesta observable. Queda la segunda. Tratar un proceso especial como si bastara con la inspección final es el error conceptual que derriba sistemas de calidad enteros en una auditoría.
El vínculo con la ISO 14971: el riesgo define el rigor
No todo proceso especial exige el mismo nivel de esfuerzo de validación. Lo que calibra la intensidad es el riesgo. La ISO 14971 aporta la lógica: cuanto mayor es la contribución del proceso a un daño potencial al paciente, mayor es el rigor exigido en la validación, el seguimiento y la revalidación. Esto significa que la estrategia de validación no nace de una plantilla genérica: nace del análisis de riesgos del dispositivo. Vincular la 7.5.6 con la 14971 es lo que transforma la validación de "obligación documental" en "control de riesgos defendible".
Trazabilidad: el hilo que sostiene todo en una auditoría
Riesgo identificado → especificación del proceso → ensayo/calificación → criterio de aceptación → seguimiento continuo. Cuando un auditor de la ANVISA, de la FDA o de un organismo notificado europeo tira de ese hilo, cada eslabón debe conectarse con el anterior. Es la matriz de trazabilidad la que prueba que la validación no fue un evento aislado, sino una decisión basada en riesgos, de principio a fin.
El error estratégico más común
Validar los procesos especiales en silos: la esterilización con un equipo, la sala limpia con otro, el embalaje con un tercero, cada uno con su propia lógica, sin conversar entre sí. Pero el producto estéril que llega al paciente es el resultado de la suma de esos procesos. Una barrera estéril íntegra no compensa una esterilización subvalidada, y lo inverso también es cierto. El proceso especial no se valida por departamento. Se valida por cadena de riesgo.
La conformidad documental aprueba la auditoría. El control real del proceso protege al paciente. Las dos cosas no son sinónimos, y la diferencia suele aparecer en el peor momento posible.
En su organización, ¿la validación de procesos especiales nace de una plantilla o nace del análisis de riesgos del dispositivo?
En HSC Global, ayudamos a los fabricantes de dispositivos médicos a estructurar la validación de procesos especiales de forma integrada, del riesgo a la operación, con trazabilidad defendible en auditorías de ANVISA, FDA y MDR.
Conozca el curso Validación de Procesos Especiales para Dispositivos Médicos o hable con nuestro equipo.
Conversemos sobre sus procesos especiales.
#DispositivosMedicos #ISO13485 #ProcesoEspecial #ValidacionDeProcesos #ISO14971 #AsuntosRegulatorios #GestionDeLaCalidad #MedicalDevices #ANVISA #QMSR #MDR #RDC751 #HSCGlobal
Más calidad para seguir leyendo
Cada artículo de nuestra ruta conecta lo que cambió en la regulación con lo que eso cambia en su día a día.
 Calidad
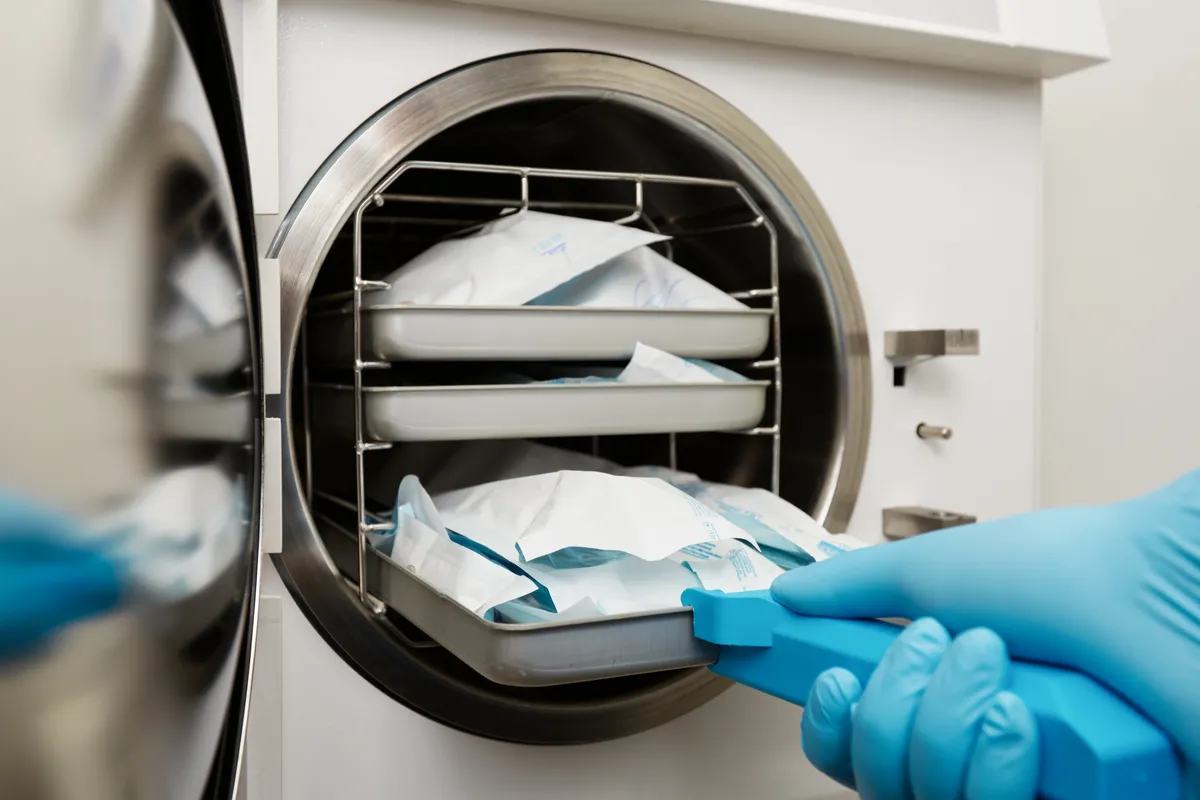
Su ciclo de esterilización está validado. Pero ¿validó el producto correcto, en el peor caso correcto?
Un ciclo aprobado dice que el equipo entrega el proceso, no que el dispositivo más difícil, en la carga más desafiante, alcanza el SAL exigido. Esa confusión es una de las brechas más costosas del sector.
 Calidad
El embalaje no protege el producto. Mantiene la esterilidad, y eso es otra ingeniería
Proteger físicamente un producto y mantener una barrera estéril durante toda la vida útil son objetivos distintos, con validaciones distintas. La esterilidad solo llega al paciente si el embalaje la preserva.
 Calidad
Cuatro exigencias regulatorias, un solo sistema de validación (QMSR, MDR y RDC 751)
ISO 13485, FDA QMSR, MDR 2017/745 y RDC 751/2022: tratar cada marco como un proyecto separado multiplica los costos y debilita la defensa. El camino es un sistema, varias lecturas regulatorias.
Comentarios
Aún no hay comentarios. Sea el primero en comentar.