
El embalaje no protege el producto. Mantiene la esterilidad, y eso es otra ingeniería
Proteger físicamente un producto y mantener una barrera estéril durante toda la vida útil son objetivos distintos, con validaciones distintas. La esterilidad solo llega al paciente si el embalaje la preserva.
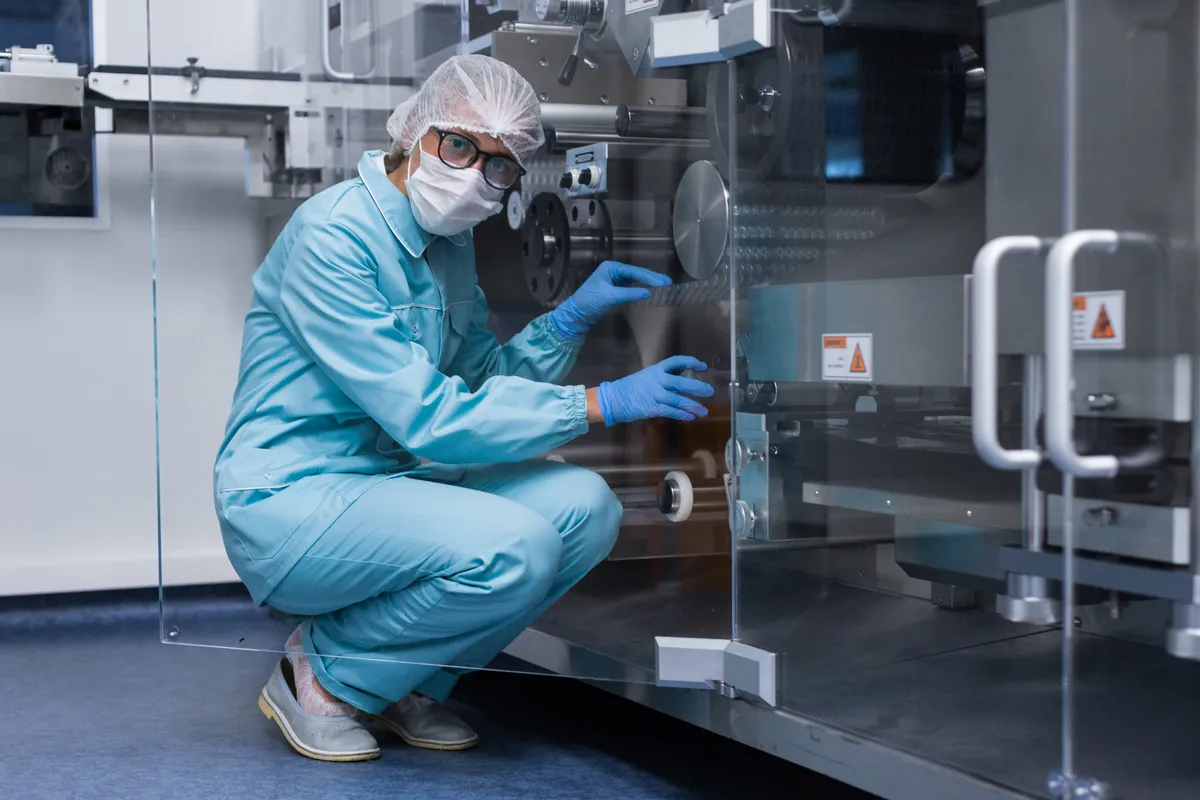
Existe una diferencia que muchas fábricas descubren tarde: proteger físicamente un producto durante el transporte y mantener una barrera estéril durante toda la vida útil son objetivos distintos, con requisitos distintos y validaciones distintas. La caja que resiste una caída puede ser la misma que pierde la barrera en seis meses de almacenamiento. Y la esterilidad que usted validó en el ciclo solo llega al paciente si el embalaje la preserva hasta el momento de uso.
La sala limpia y el sistema de barrera estéril son las dos caras del mismo control: uno define dónde se arma y se embala el producto; el otro define qué lo mantiene estéril después. Ambos son procesos especiales. Y ambos solo aportan valor cuando se validan en conjunto con la esterilización.
El ambiente controlado es parte del producto, no del edificio
El armado y el llenado de dispositivos estériles se realizan en ambientes clasificados precisamente porque el aire, las superficies y las personas del entorno determinan la carga microbiana que el producto lleva hasta la esterilización: el bioburden que ya discutimos. Una sala limpia fuera de control traslada el problema al ciclo de esterilización y a la barrera. El ambiente no es un escenario: es una variable de proceso.
ISO 11607: la norma que rige la barrera estéril
El sistema de barrera estéril (SBE) tiene su propia referencia: la ISO 11607, en dos partes. La Parte 1 trata los requisitos de materiales, sistemas de barrera y sistemas de embalaje. La Parte 2 trata la validación de los procesos de formación, sellado y armado. Es decir: no basta con que el material sea adecuado; el proceso de sellado debe validarse para producir cierres íntegros y reproducibles. El sellado es un proceso especial clásico: no se abre cada sobre para verificarlo sin destruirlo.
Tres ensayos que sustentan la barrera en una auditoría
La integridad de la barrera estéril se demuestra, entre otros medios, mediante: integridad del sellado (resistencia y continuidad del cierre), prueba de burbujas/fugas para detectar canales y fallas, y resistencia al despegado (peel) para garantizar una apertura aséptica sin contaminar el contenido. Sin un método validado, el dato de integridad no se sostiene cuando el auditor pregunta: "¿cómo lo sabe?".
Vida útil y estabilidad: la barrera debe durar el plazo declarado
Una barrera íntegra a la salida de la línea no prueba nada sobre el producto al final de su shelf life. La validación incluye estudios de estabilidad (envejecimiento real y envejecimiento acelerado) para demostrar que la barrera y la esterilidad se mantienen durante toda la vigencia declarada. A esto se suman pruebas de desempeño tras condiciones de transporte y distribución, porque la barrera debe sobrevivir al mundo real, no solo a la sala limpia.
La cadena es tan fuerte como su integración
La sala limpia controla el bioburden. La esterilización alcanza el SAL. La barrera estéril preserva el resultado hasta el uso. Si cualquier eslabón se valida de forma aislada, la cadena tiene una costura débil invisible, hasta el día en que deja de serlo. Los reguladores leen esta cadena como un sistema único, y así es como debe diseñarse y defenderse.
El error estratégico más común
Elegir el material de embalaje y los parámetros de sellado antes de definir el método de esterilización, o de forma independiente. El gas, el calor, la radiación o la presión del ciclo agreden el embalaje; un material validado para un método puede fallar en otro. Cuando el embalaje y la esterilización se deciden en mesas separadas, la cuenta llega en la validación o, peor aún, en la estabilidad, meses después, cuando el producto ya está en el mercado.
La barrera estéril no la mantiene un material bonito en la especificación. La mantiene la integración entre ambiente, proceso de sellado, método de esterilización y evidencia de estabilidad.
En su operación, ¿el embalaje estéril se decide junto con la esterilización o después de ella?
En HSC Global ayudamos a los fabricantes de dispositivos médicos a validar ambientes controlados y sistemas de barrera estéril de forma integrada con la esterilización, conforme a ISO 11607, ISO 14644, QMSR, MDR 2017/745 y RDC 751/2022.
Conozca el curso Validación de procesos especiales para dispositivos médicos o hable con nuestro equipo.
Conversemos sobre su barrera estéril.
#DispositivosMedicos #ISO11607 #BarreraEsteril #SalaLimpia #Cleanroom #Embalaje #ValidacionDeProcesos #AsuntosRegulatorios #GestionDeLaCalidad #MedicalDevices #ANVISA #MDR #HSCGlobal
Más calidad para seguir leyendo
Cada artículo de nuestra ruta conecta lo que cambió en la regulación con lo que eso cambia en su día a día.
 Calidad
El proceso especial no es jerga de auditoría: es la categoría de riesgo peor comprendida de la fábrica
Si el resultado de su proceso no puede verificarse mediante inspección en el producto terminado, usted está frente a un proceso especial, y ahí es donde la falla no aparece en la pieza, aparece en el paciente.
 Calidad
Su ciclo de esterilización está validado. Pero ¿validó el producto correcto, en el peor caso correcto?
Un ciclo aprobado dice que el equipo entrega el proceso, no que el dispositivo más difícil, en la carga más desafiante, alcanza el SAL exigido. Esa confusión es una de las brechas más costosas del sector.
 Calidad
Cuatro exigencias regulatorias, un solo sistema de validación (QMSR, MDR y RDC 751)
ISO 13485, FDA QMSR, MDR 2017/745 y RDC 751/2022: tratar cada marco como un proyecto separado multiplica los costos y debilita la defensa. El camino es un sistema, varias lecturas regulatorias.
Comentarios
Aún no hay comentarios. Sea el primero en comentar.